别被显微镜下那张安静的细胞照片骗了。真实的细胞内部,其实热闹得像一场高速运转的微观电影:线粒体在分裂、融合,囊泡在细胞里来回穿梭,钙信号可能几秒内就完成一次爆发。问题是,细胞跑得这么快,显微镜真的追得上吗?传统宽场显微镜拍得快,但画面容易被焦外背景“糊”住;激光扫描共聚焦看得清,却要一个点一个点慢慢扫,遇到活细胞成像中快速的细胞动态过程就可能慢半拍。于是,转盘共聚焦显微镜登场了。它的思路很巧妙:既然一个光点扫描太慢,那就让很多光点一起扫描。这样,显微镜不仅能保留共聚焦的清晰度,还能用更快的时间分辨率和更温和的方式(低光毒性)捕捉活细胞中的瞬间变化。本文,我们就从宽视场荧光显微镜、点扫描共聚焦讲起,看看转盘共聚焦是如何一步步发展出来,又是怎样让显微镜追上细胞速度的。
细胞跑太快,显微镜怎么追上它?转盘共聚焦的前世今生
别被显微镜下那张安静的细胞照片骗了。真实的细胞内部,其实热闹得像一场高速运转的微观电影:线粒体在分裂、融合,囊泡在细胞里来回穿梭,钙信号可能几秒内就完成一次爆发。问题是,细胞跑得这么快,显微镜真的追得上吗?
传统宽场显微镜拍得快,但画面容易被焦外背景“糊”住;激光扫描共聚焦看得清,却要一个点一个点慢慢扫,遇到活细胞成像中快速的细胞动态过程就可能慢半拍。于是,转盘共聚焦显微镜登场了。它的思路很巧妙:既然一个光点扫描太慢,那就让很多光点一起扫描。这样,显微镜不仅能保留共聚焦的清晰度,还能用更快的时间分辨率和更温和的方式(低光毒性)捕捉活细胞中的瞬间变化。
本文,我们就从宽视场荧光显微镜、点扫描共聚焦讲起,看看转盘共聚焦是如何一步步发展出来,又是怎样让显微镜追上细胞速度的。
在活细胞成像研究中,真正关键的信息常常藏在时间里:一个细胞器什么时候移动、两个结构什么时候接触、一个信号什么时候出现又消退。显微镜不仅要有空间分辨率,能看清细节;还要有时间分辨率,能追上变化。这正是转盘共聚焦显微镜所要解决的核心问题。
图1 HBmito Crimson 标记活细胞线粒体的转盘共聚焦延时成像。在保持低光毒性的前提下,以高时间分辨率清晰记录线粒体持续的分裂与融合过程(双击可播放视频)[1]。
|
宽视场荧光显微镜一次照亮整个视野,成像速度取决于相机的采集帧率,可以非常快。但它照亮的是整个样品——焦平面上下的荧光信号一起进入相机,图像里混入大量焦外背景。样品越厚,干扰越明显,如图2所示。想看的结构还在,但周围像蒙了一层雾。
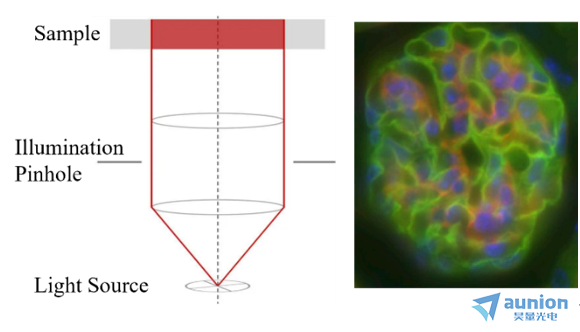
图2 宽场荧光显微成像原理及厚样品成像效果[2]。
如果说宽场显微镜的问题是“看得快,但背景杂”,那么点扫描共聚焦显微镜解决的就是“怎样只看清焦平面”。
1957 年,马文•明斯基(Marvin Minsky)搭建了一台共聚焦显微镜。它较关键的设计,是在光路中加入一个小小的针孔。这个针孔像一道“筛子”:只允许来自焦平面附近的荧光通过,把焦平面上下的焦外信号挡在外面。正因为有了这一步空间滤波,共聚焦显微镜才能获得更干净的图像,并实现光学切片成像。
如图3所示,激光扫描共聚焦的光路可以分为激发和检测两部分。A中,激发激光经物镜聚焦到样品上,使焦平面附近的荧光分子被激发;B中,样品发出的荧光返回检测光路,来自焦平面的信号能够穿过针孔,并被光电倍增管(PMT)检测,而来自焦外区域的荧光则会被针孔挡住,无法进入检测器。
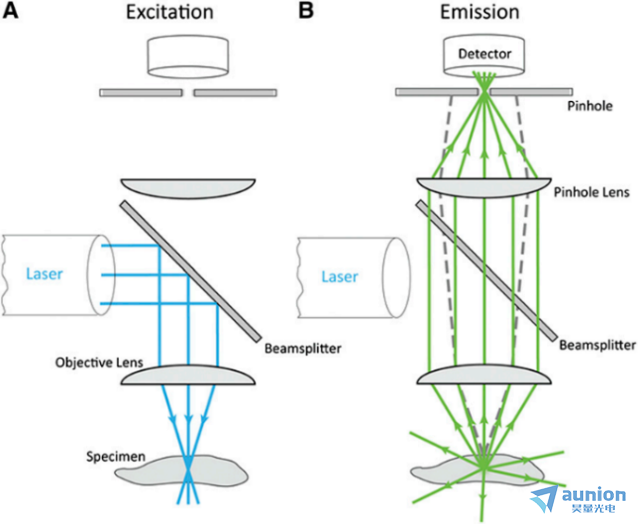
图3 激光扫描共聚焦显微镜激发(A)与发射(B)光路原理图[2]。
论文链接:DOI: 10.7171/jbt.15-2602-003
不过,清晰度是有代价的。传统激光扫描共聚焦通常需要逐点扫描样品,像用一支手电筒在黑暗房间里一点一点照过去。每个点都要采集信号,整幅图像自然需要时间。对于固定样品来说,这个速度通常可以接受;但对于正在移动、分裂、运输物质的活细胞来说,点扫描共聚焦就可能慢半拍,难以匹配快速的细胞动态。更长的扫描时间和更集中的激光照射,也会增加光漂白和光毒性,限制活细胞的长时间观察。
点扫描共聚焦的“清晰与速度的矛盾”推动了一个新方向:与其让一个光点在样品上逐点扫描,不如让多个光点同时参与扫描。这样,扫描任务被分散到多个光点上,整幅图像的采集时间就可以大大缩短。
这个思路的源头,可以追溯到1884年德国发明家 Paul Nipkow 设计的一张带孔旋转圆盘,也就是后来被称为 Nipkow 盘的装置。小孔沿阿基米德螺旋线排列,圆盘转动时会依次扫过画面,把二维图像拆解成随时间变化的光信号,再用于图像的传输和重组。
Nipkow 盘起初并不是为显微成像设计的,也还谈不上共聚焦成像;但它提供了一个关键启发:可以利用旋转圆盘上的孔阵列,对一个视场进行快速、规律的扫描。这个早期机械扫描思路,后来成为转盘共聚焦的重要源头。
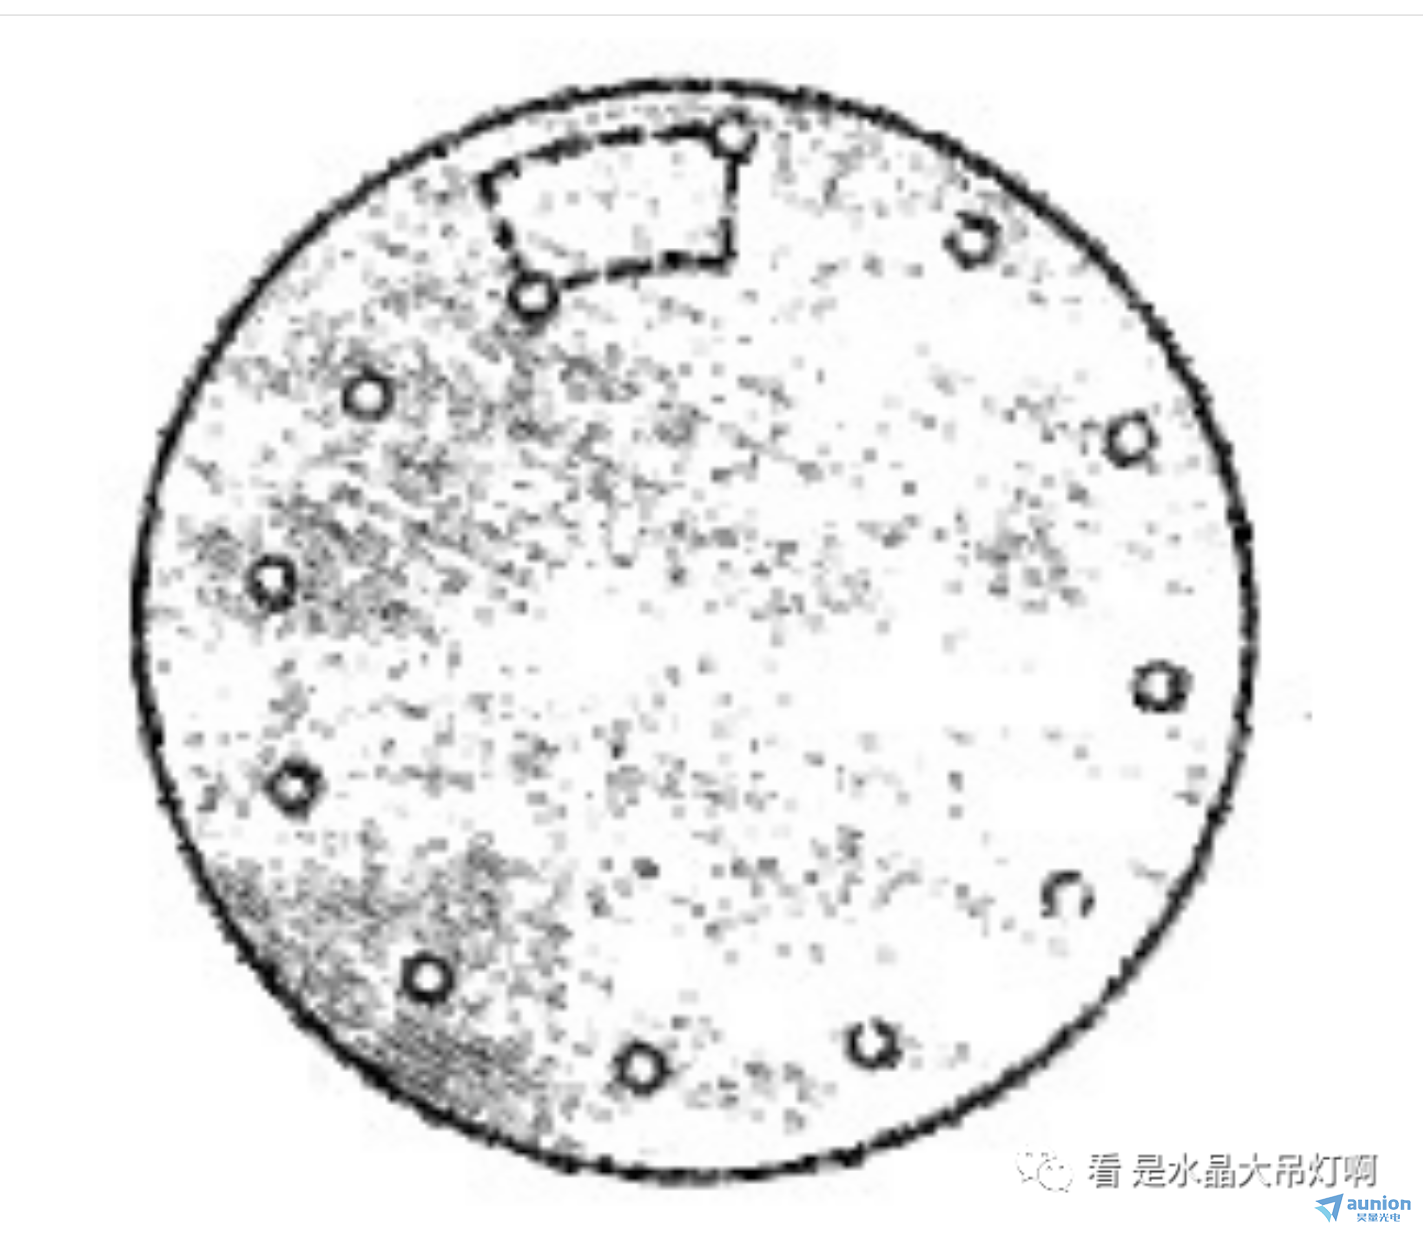
图4 Nipkow disk 的起初设计图
1967 年,David Egger 和 Mojmír Petráň 将 Nipkow 盘的多孔扫描思路引入共聚焦显微镜,搭建了早期的转盘式共聚焦显微镜[3]。其核心是在旋转圆盘上设置大量针孔,针孔沿阿基米德螺旋线排列。圆盘转动时,不同针孔依次扫过样品视场,从而把传统共聚焦的“单点扫描”变成“多点并行扫描”。如图5所示,针孔并不是随机分布,而是按照螺旋轨迹排布。这样可以让圆盘旋转时,光点更均匀地覆盖整个成像区域,并减少相邻针孔之间的串扰。图中红色位置表示转盘旋转后针孔移动到的新位置,说明多个针孔会随着转盘运动持续补充扫描区域,随后完成整幅图像的快速采集。
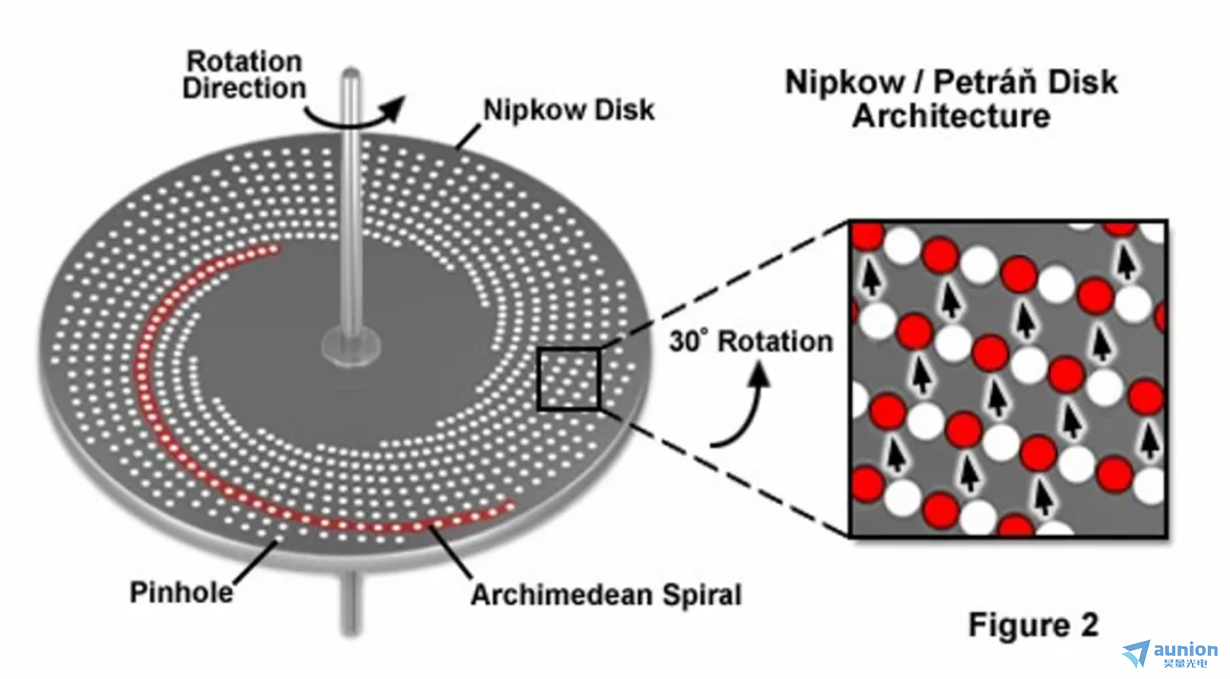
图5 Petráň disk 的示意图
早期单转盘共聚焦显微镜的主要限制之一是照明效率较低,其透过率仅约为 4%。为改善这一问题,韦恩州立大学的 Li Chen 及其同事提出了双转盘共聚焦显微镜。该系统由两片同步旋转的转盘组成:一片是含有约 20,000 个针孔的Nipkow盘,另一片是与针孔一一对应的微透镜盘。两片转盘共同安装在同一电机轴上,间距等于微透镜的焦距。当准直光照射微透镜阵列时,每个微透镜都会将光聚焦到对应针孔上,使约 40% 的照明光能够进入针孔,从而显著提高光利用效率。与此同时,Chen 在两片转盘之间加入偏振棱镜,用来把反射产生的杂散光从主光路中分离出去,减少它进入探测通道造成背景干扰[4]。
这项双转盘技术随后在 20 世纪 90 年代初被授权给 Yokogawa Electric Corporation,并推动了 Yokogawa Confocal scanner Unit(CSU)的商业化。Yokogawa 在开发过程中进一步认识到,随着绿色荧光蛋白(GFP)及其光谱变体的出现,共聚焦荧光显微镜正在迅速成为活细胞成像研究的重要方法。为了使 CSU 更适合荧光成像应用,系统需要在两片转盘之间加入平板二向色镜,用于分离激发光与荧光信号,并将荧光导向探测光路。
在后续的 CSU 系列系统中,例如 CSU-X1:Nipkow盘上分布着约 20,000 个针孔,微透镜盘上排列着与之对应的微透镜。成像时,并不是所有针孔同时被照亮,而是约 1,000 个光点同时落到样品上;随着转盘高速旋转,这些光点不断移动,并像一组快速扫描的光点阵列一样覆盖整个视场。
激发:激光经扩束后照射到上层微透镜盘,微透镜将激发光聚焦到下层针孔盘对应的针孔中。穿过针孔后的光经物镜聚焦到样品上,形成大量聚焦光点。随着转盘高速旋转,这些光点快速扫过整个视场。
共聚焦滤波:样品被激发后发出荧光,荧光沿返回光路再次经过针孔盘上的同一针孔。针孔可以有效阻挡来自焦平面以外的杂散光,只让焦平面信号通过,从而实现光学切片。
相机成像:通过针孔过滤后的荧光信号经二向色镜导向探测光路,进入高灵敏度相机(scmos 或 emccd)。相机在曝光时间内接收并累积这些信号,随后形成完整的共聚焦图像。
双转盘结构的核心价值在于:微透镜提高了通光量,针孔保留了共聚焦的光学切片能力,多光束并行扫描则提高了成像速度。因此,转盘共聚焦显微镜既能减少光漂白和光毒性,又能更好地适应活细胞动态成像。
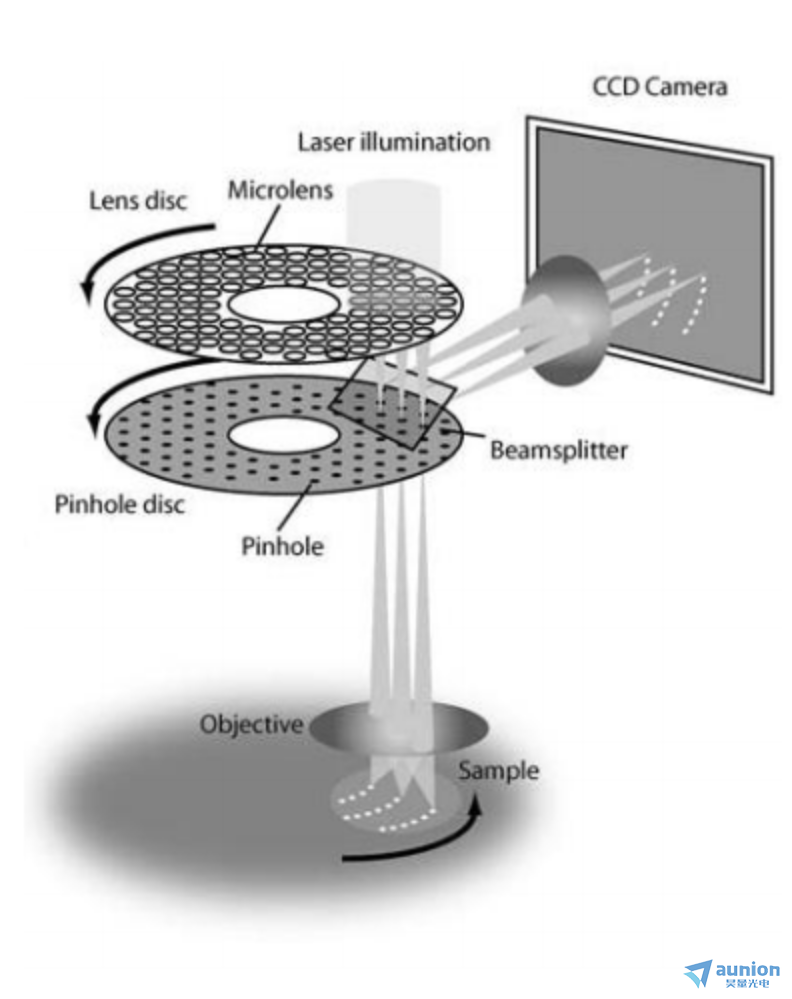
图6 转盘共聚焦显微镜成像原理示意图[5]
论文链接:https://doi.org/10.1007/b102210
在双转盘结构之后,转盘共聚焦又往前走了一步,不再只追求“拍得快”,还开始追求“看得更细”。这背后的关键,是光学光子重分配技术(Optical Photon Reassignment, OPR)。简单说,显微镜收到的荧光信号,并不一定正好来自探测器上那个位置正下方的样品点。光子真正的来源,往往需要结合激发位置和检测位置一起判断。OPR 做的事,就是把这些信号重新“摆回”更接近真实发光点的位置,让图像更锐利、细节更清楚。
这个思路先在图像扫描显微镜(Image Scanning Microscopy, ISM)中以软件重分配的方式实现。ISM 会记录每个扫描位置对应的图像信息,再通过后期计算把荧光信号重新分配到更接近真实发光点的位置,从而提高分辨率。不过,这种方式通常需要较大的计算量,也会增加图像处理的复杂度。
2015年,Yokogawa团队的Azuma与Kei提出了SD-OPR(Spinning Disk Optical Photon Reassignment,转盘式光学光子重分配)技术。该技术在转盘共聚焦系统的针孔盘下方加入微透镜阵列。如图7所示,发光仍通过转盘形成多个照明光点,对样品进行快速扫描;荧光信号返回后,则先经过微透镜阵列,被压缩至约原来的1/2并重新定位,再通过针孔滤除焦外信号,末尾进入相机成像[6]。通过这种光学重分配,系统获得了类似缩小针孔的效果,从而增强焦外抑制能力、提高图像分辨率,同时保留转盘共聚焦高速成像和低光毒的优势。这一思路后来被Yokogawa商业化为SoRa系统。
研究表明,SD-OPR在单次曝光下可使横向分辨率提升约1.37倍;结合反卷积处理后,分辨能力较传统衍射极限提高约2倍。在微管样品实验中,处理后的图像还能够分辨间距约113 nm的细微结构。
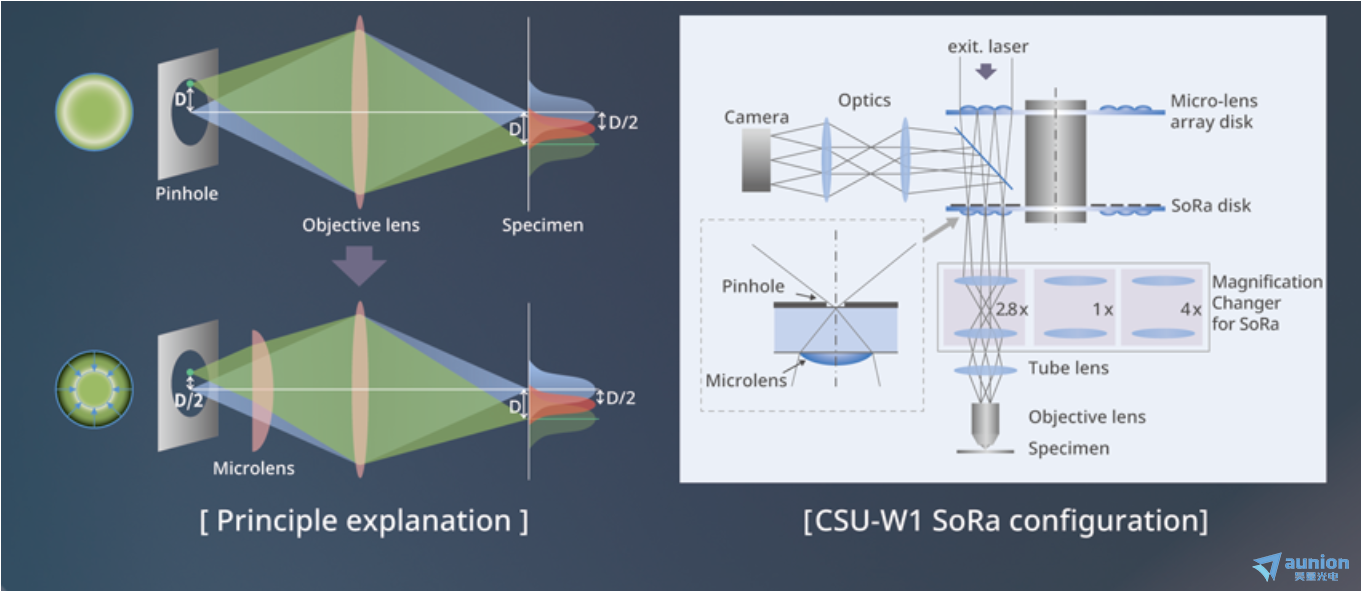
图7 SoRa 超分辨转盘共聚焦成像原理示意图
因此,SoRa 可以理解为转盘共聚焦的一次“精细化升级”:普通 CSU 系列解决的是高速、低光毒、光学切片的问题;SoRa 则在这个基础上,通过光学光子重分配进一步提高分辨率。对于活细胞成像来说,这一点很重要,因为它不需要通过大幅增加激光功率来换取细节,而是在保持转盘共聚焦温和成像特点的同时,让细胞内部结构看得更清楚。
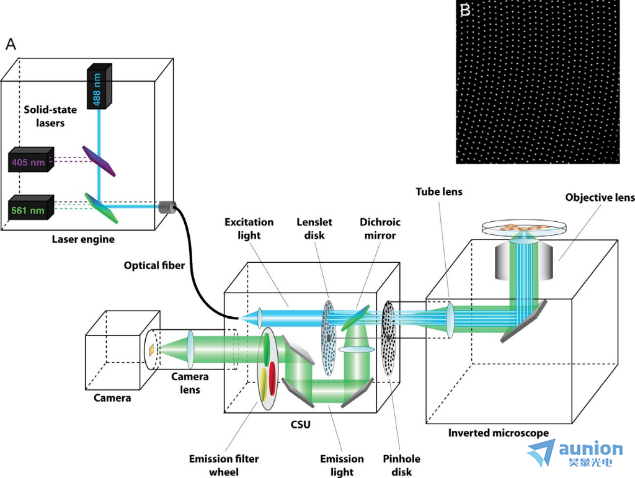
图8 (A)双盘 SDCM 的布局示意图[7];(B)固定Nipkow盘的真实图像[7]。
论文链接:http://dx.doi.org/10.1016/B978-0-12-420138-5.00009-4
转盘扫描头:常见单盘和双盘结构。单盘通过针孔阵列实现多点并行扫描;双盘在针孔阵列盘基础上增加微透镜阵列盘,可提高激光利用率和成像亮度。
激光源:常用 405/488/561/568/637/640/642 nm 等多线激光器,配合激光合束器和光纤耦合模块提供不同波长的激发光。常规活细胞成像多用可见光,厚样本成像可选近红光。
探测器(相机):常用 scmos 或 EMccd。 sCMOS 速度快、视野大、分辨率高,适合大多数活细胞和高速成像;EMCCD 灵敏度更高,更适合荧光信号很弱的样品。
运动与环境控制:包括电动 XY 台、压电 Z 轴、自动对焦、活细胞培养箱、温控/CO₂ 控制和防震平台,决定长时程、三维和活细胞实验能力。
上海昊量光电设备有限公司代理法国 Oxxius 旗下 89North 的激光二极管照明器(LDI-G2)-这是 LDI 系列的第二代升级产品,在控制精度、功率稳定性和光功率输出方面实现了全面提升,突破荧光成像与活细胞成像极限。
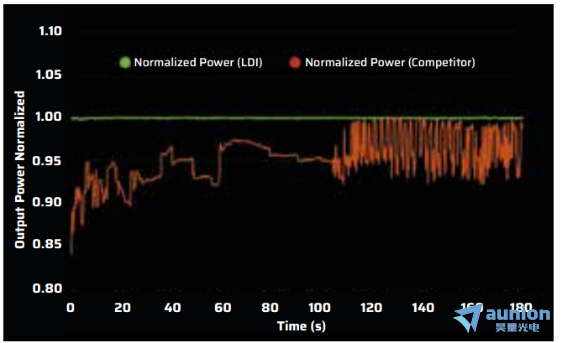
图9 LDI-G2产品图
该产品具有以下特点,非常契合转盘共聚焦系统的应用。
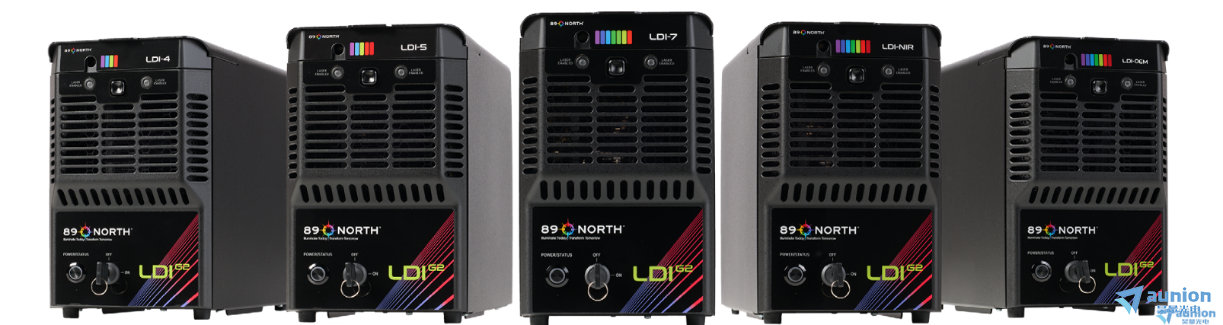
图10 LDI-G2 内置主动反馈控制系统,照明稳定性高达 99.8%。
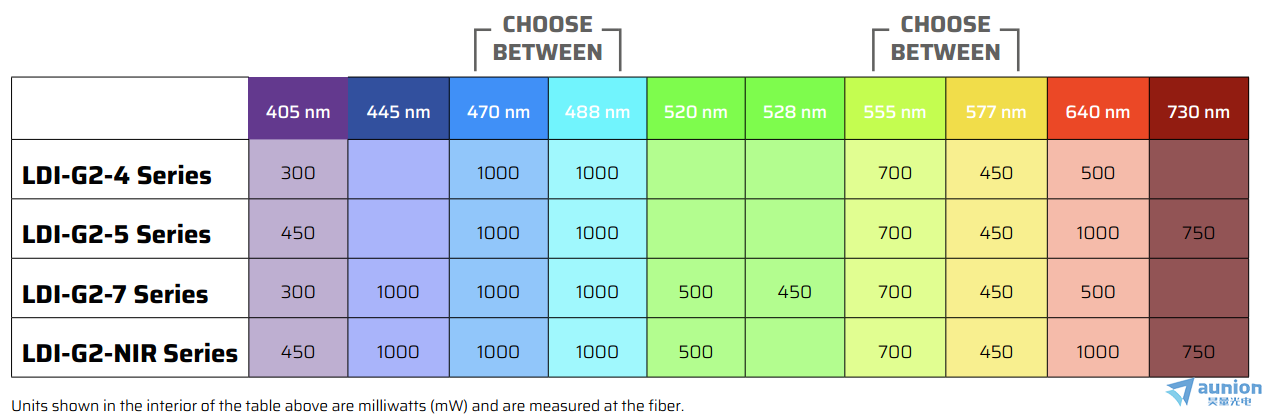
图11 LDI-G2系列产品线概述
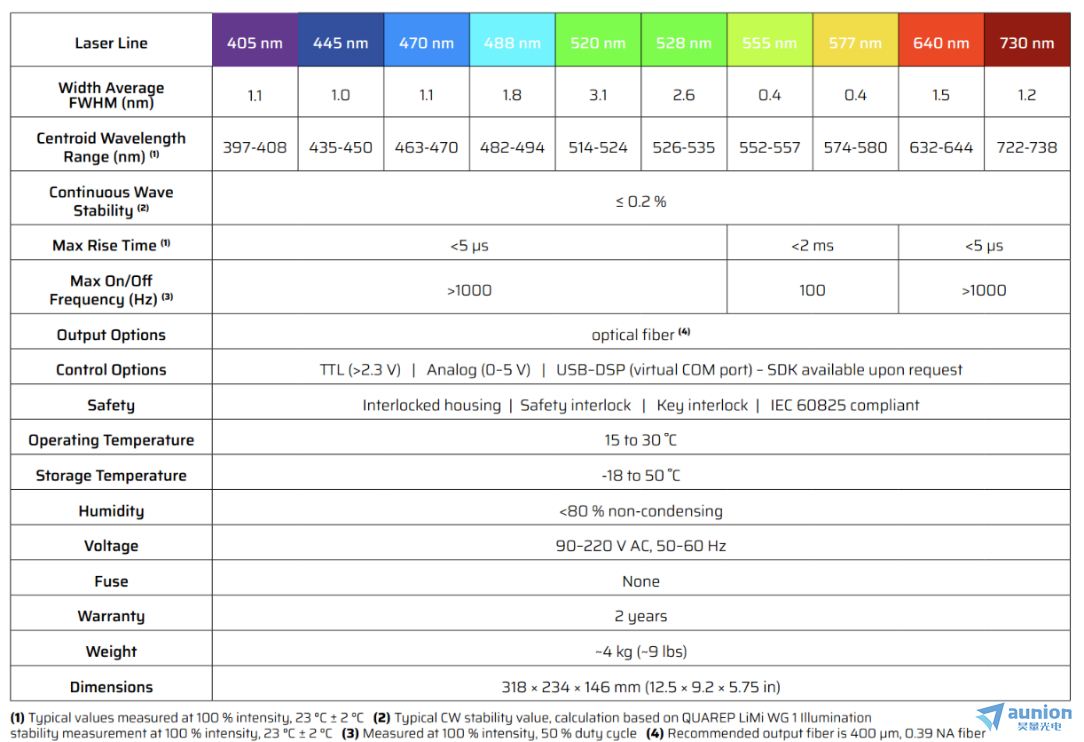
图12 LDI-G2规格
讲完转盘共聚焦的来源和原理,再回头看它的价值,就不只是“拍得更快”这么简单。Nipkow盘带来了多点扫描的思路,双转盘微透镜结构提高了光利用率,SoRa又把光学重分配引入其中,让转盘共聚焦在速度、信号和分辨率之间不断寻找更好的平衡。这种平衡对活细胞成像尤其重要——研究者想看的往往不是某一张静态图片,而是一个正在发生的过程。转盘共聚焦的意义,就在于它尽量减少对细胞的打扰(低光毒性),同时以高时间分辨率把这些连续变化记录下来。而这一过程的实现,离不开稳定可靠的光源支持。上海昊量光电设备有限公司代理法国 Oxxius 旗下 89North 的 LDI-G2,凭借 99.8% 的稳定性和多波长输出,为转盘共聚焦提供了可靠的光源保障。
下一篇,我们将把视角转向活细胞研究,看看转盘共聚焦为什么不仅是“拍得快”,更能成为观察动态生命过程的常用工具。
上海昊量光电设备有限公司凭借强大的本地化销售网络与专业技术支持团队,长期服务于国内数以万计工业及科研客户,涵盖半导体、生物医疗、量子科技、精密制造、生物显微、物联传感、材料加工、光通讯等前沿领域。
✅ 全天候售后技术支持——快速响应,确保设备稳定运行;
✅ 定制化解决方案——从售前咨询到安装,培训,系统集成等,满足多样化需求;
✅ 客户高度认可——服务案例覆盖众多头部企业及高端科研机构,客户满意度持续居前列。
您可以通过我们昊量光电的官方网站www.auniontech.com了解更多的产品信息,或直接来电咨询4006-888-532。
Ren, W. et al. Expanding super-resolution imaging versatility in organisms with multi-confocal image scanning microscopy. Natl Sci Rev 11, nwae303 (2024).
Jonkman, J. & Brown, C. M. Any Way You Slice It-A Comparison of Confocal Microscopy Techniques. J Biomol Tech 26, 54–65 (2015).
Mojmír Petráň, Milan Hadravský, M. David Egger, and Robert Galambos, "Tandem-Scanning Reflected-Light Microscope*," J. Opt. Soc. Am. 58, 661-664 (1968).
Oreopoulos J, Berman R, Browne M. Spinning-disk confocal microscopy: present technology and future trends[J]. Methods in cell biology, 2014, 123: 153-175.
Gräf, R., Rietdorf, J. & Zimmermann, T. Live cell spinning disk microscopy. In Microscopy Techniques (ed. Rietdorf, J.) 57-75 (Springer, 2005).
Takuya Azuma and Takayuki Kei, "Super-resolution spinning-disk confocal microscopy using optical photon reassignment," Opt. Express 23, 15003-15011 (2015).
Oreopoulos, J., Berman, R. & Browne, M. Spinning-disk confocal microscopy: present technology and future trends. Methods Cell Biol. 123, 153-175 (2014).s
展示全部 
